- 移动端
北京义翘神州科技股份有限公司(Sino Biological Inc.)品牌商
17 年
手机商铺
- NaN
- 0
- 0
- 2
- 2
北京义翘神州科技股份有限公司(Sino Biological Inc.)
入驻年限:17 年
- 联系人:
客服部
- 所在地区:
北京
- 业务范围:
技术服务、试剂、抗体、细胞库 / 细胞培养、ELISA 试剂盒
- 经营模式:
生产厂商
推荐产品
公司新闻/正文
Co-IP实验图解读怎么读?洞察截短、缺失、敲除、敲低等处理样品的蛋白互作
31 人阅读发布时间:2026-10-12 14:00
一张免疫共沉淀(Co-IP)结果图,不仅能确定蛋白-蛋白相互作用,更能分析出互作的结构域、关键的位点。在实验体系中,进行敲低、敲除、截短、点突变等设计时,Co-IP就能从定性验证升级为机制解析。
截短体与缺失突变体的Co-IP结果相关验证,能锁定蛋白互作的必需结构域。点突变用于定位结合相关的关键位点,敲低与敲除可以判断某个蛋白在互作中的作用及作用机制。
读懂这类图,课题的验证方向能从“发现互作”进一步深化为“机制探索”。接下来,我们就以几类典型的Co-IP结果图为例,逐张拆解解读吧。
一、截短体Co-IP
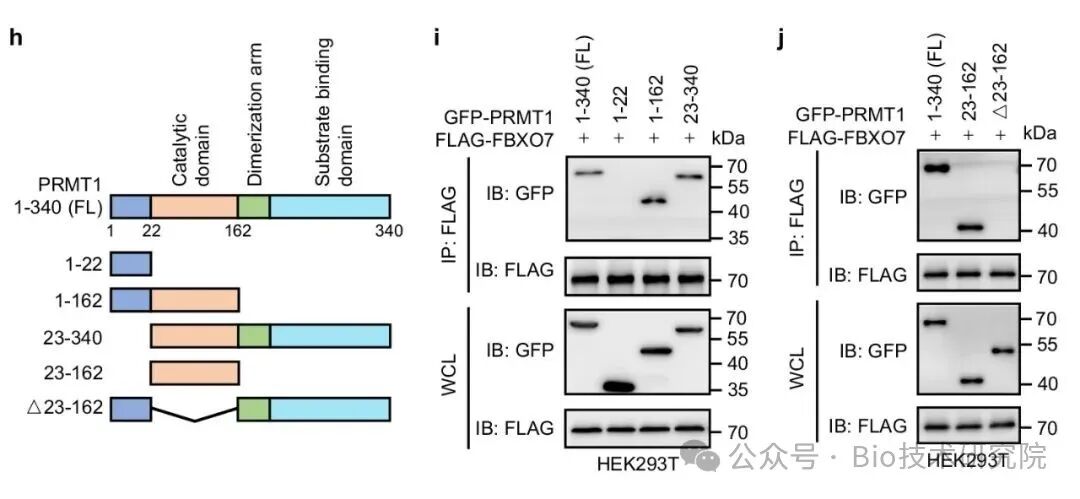
源自文献:Doi: 10.1038/s41467-024-49087-2
我们不仅要证明两个蛋白存在相互作用,还有搞清楚到底是哪个结构域发生的互作,深入了解其结合机制。如上图,研究人员构建了PRMT1全长和多个截短、缺失突变体,并在HEK293T细胞中进行表达,用于定位其上负责结合FBXO7蛋白的区域。实验体系用GFP标记不同PRMT1截短体,FBXO7融合FLAG标签作为诱饵蛋白进行Co-IP实验。
h图是PRMT1截短体构建示意图。PRMT1蛋白全长340个氨基氢,1-22为N端(蓝色),22-162为催化结构域(浅橙色),162-340为二聚化臂和底物结合区域。按照结构域功能构建了4种不同的截短体及删除催化结构域、保留N端和其它结构域的缺失突变体(△23-162)。
最后一行IB: FLAG检测结果说明,HEK293T细胞正常表达FLAG-FBXO7蛋白,各泳道条带亮度无差异表明上样量一致。用GFP抗体检测(IB: GFP)不同GFP-PRMT1截短体的表达情况,均有对应大小的条带,说明PRMT1全长及截短体蛋白表达正常。
IP: FLAG表示实验以FLAG抗体磁珠进行Co-IP“钓”取FLAG-FBXO7蛋白。复合物用FLAG抗体进行检测(IB: FLAG),结果均有条带,说明IP实验成功。复合物进一步用GFP抗体进行检测(IB: GFP),全长PRMT1(1-340)有条带,说明FBXO7和PRMT1蛋白存在互作。不同截短体存在差异,1-22和△23-162泳道没有条带,其它泳道均匀特异性条带。
根据“有条带→能结合→该片段含互作域,无条带则不含互作域”的逻辑进行分析。从i图可以看出PRMT1蛋白的1-22N端不是结合所必需的,结合区域在23-340区域。j图对23-162和△23-162进行分析,结果发现缺失23-162会造成蛋白结合能力完全丧失。综合各截短体的检测结果,只要保留23-162区域,不管是否存在N端或C端,PRMT1都可以结合FBXO7,而一旦删除该区域就会丧失结合,说明催化结构域23-162是PRMT1和FBXO7互作的核心结合区域。
二、点突变Co-IP
源自文献:Doi: 10.1038/s41467-019-08437-1
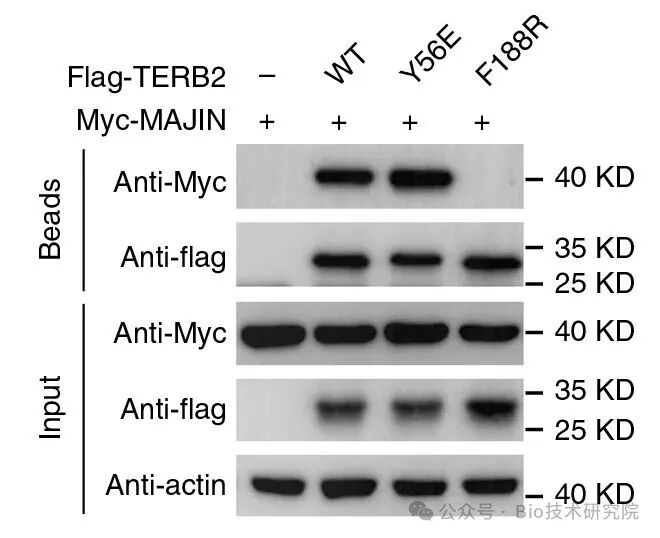
点突变Co-IP可以理解为在截短体的基础上继续探究“哪个氨基酸位点负责结合”这一问题。通过比较野生型与各突变的条带变化确定关键位点。如图所示,实验对TERB2进行了两种氨基酸定点突变:Y56E和F188R。Co-IP结果说明TERB2和MAJIN存在蛋白互作,Y56E突变不会影响互作,而F188R突变将会造成互作丧失。
本次实验仍属于标签Co-IP范畴,解读还按照以往的思路来。
· 实验设计共分为四组:Myc-NAJIN单表达阴性对照、Flag-TERB2野生型(WT)阳性对照以及分别为Y56E和F188R的点突变体实验组。TERB2蛋白野生型和突变体均带有Flag标签,可作为Co-IP实验的诱饵蛋白。
· 从总蛋白(Input)检测结果来看,各泳道内参蛋白(actin)条带一致,说明上样量一样。Flag抗体检测结果显示,阴性对照不表达Flag-TERB2。共转染质粒均正常表达Flag-TERB2蛋白。Myc抗体检测结果均有条带,说明Myc-NAJIN在细胞中表达正常。Input实验结果说明蛋白转染表达成功,WB检测体系没问题。
IP实验用Flag抗体磁珠捕获TERB2蛋白,再分别用Flag抗体和Myc抗体对免疫沉淀复合物进行WB检测。Beads代表IP产物,磁珠“拉”下来的互作的蛋白复合物。Flag抗体检测结果中,WT、Y56E和F188R均匀清晰条带,IP体系有效,且F188R突变体TERB2蛋白可以正常被Flag磁珠捕获。Myc抗体检测结果中,WT和Y56E有条带,F188R无条带,说明F188R突变会影响TERB2与NAJIN之间的互作。空载体阴性对照无条带排除Beads非特异性结合。
IP实验用Flag抗体磁珠捕获TERB2蛋白,再分别用Flag抗体和Myc抗体对免疫沉淀复合物进行WB检测。Beads代表IP产物,磁珠“拉”下来的互作的蛋白复合物。Flag抗体检测结果中,WT、Y56E和F188R均匀清晰条带,IP体系有效,且F188R突变体TERB2蛋白可以正常被Flag磁珠捕获。Myc抗体检测结果中,WT和Y56E有条带,F188R无条带,说明F188R突变会影响TERB2与NAJIN之间的互作。空载体阴性对照无条带排除Beads非特异性结合。
三、基因敲低
源自文献:Doi: 10.1016/j.bbrc.2024.150667
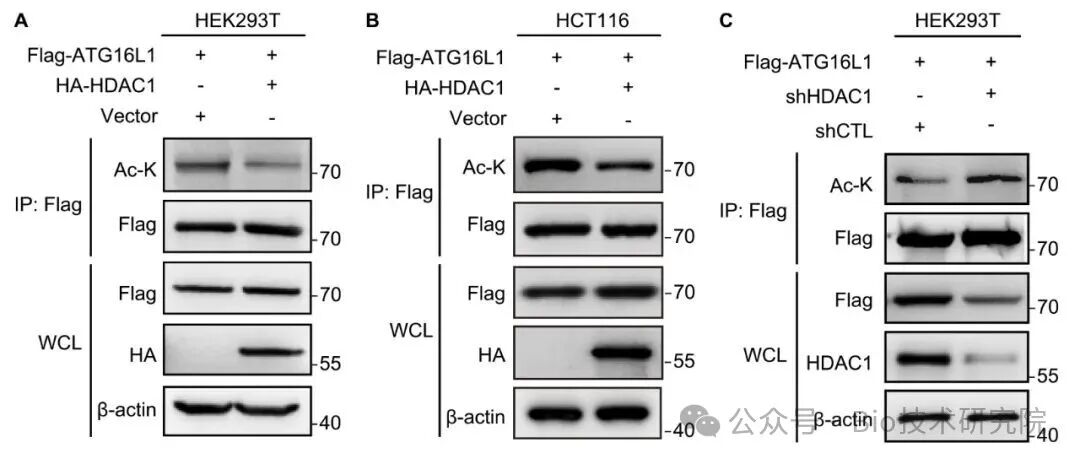
这组实验通过功能获得(过表达HDAC1)和功能缺失(敲低HDAC1)的正反向实验设计,探究HDAC1是否能够调控ATG16L1的乙酰化修饰水平。
· 首先,研究人员利用Flag标签抗体将ATG16L1蛋白“拉取”出来(IP: Flag),随后使用识别乙酰化赖氨酸(Ac-K)的抗体进行检测。如果Ac-K条带亮则说明被拉下来的ATG16L1乙酰化水平高,条带亮度减弱则乙酰化水平降低。同时Flag检测用于确认每组拉取的ATG16L1蛋白是否一致,避免因蛋白表达差异影响结果判读。
· 在A和B图中,分别在HEK293T和HCT116细胞中过表达HDAC1。全细胞裂解液(WCL)结果显示,在两种细胞中,对照组和实验组的Flag-ATG16L1条带亮度都相近,说明ATG16L1总蛋白表达水平相当且稳定。HA-HDAC1在对照组无条带,实验组出现清晰的约55kDa条带,证明其转染成功、过表达有效。内参蛋白β-actin在两种细胞中对照组和实验组亮度均一,说明总蛋白上样量一致,实验无操作误差。
· 我们重点看一下IP:Flag产物复合体的WB检测结果。在HEK293T和HCT116两种不同的细胞中,IP富集的Flag-ATG16L1条带亮度一样,说明蛋白量一致,Flag抗体的沉淀效率稳定。两图中Ac-K检测结果趋势一致,与未表达HDAC1的对照组相比,HDAC1过表达后Ac-K信号明显减弱。因此,在ATG16L1蛋白保持不变的情况下,过表达HDAC1会使ATG16L1的乙酰化水平降低。
· 研究人员进一步通过shRNA敲低HDAC1进行反向验证(图C)。转染对照shCTL不靶向任何基因,shHDAC1为敲低内源性HDAC1。反向验证的逻辑:如果HDAC1确实参与ATG16L1去乙酰化,减少HDAC1会使ATG16L1的乙酰化水平升高,与过表达实验结果相反。
· 敲低转染质粒在HEK293T细胞表达,总蛋白(WCL)检测结果显示。HDAC1敲低实验组条带亮度明显下降,证明shRNA敲低效率良好。Flag-ATG16L1水平相近,内参蛋白亮度均一,上样量一致。IP: Flag结果显示,Flag检测条带亮度一致,说明ATG16L1蛋白表达量相近。而HDAC1敲低后,Ac-K信号增强,说明缺少HDAC1时,ATG16L1的乙酰化修饰增加。
上述结果表明,HDAC1是ATG16L1乙酰化修饰的重要调节因子,其表达升高会降低ATG16L1的乙酰化,为进一步解析HDAC1介导的自噬调控机制提供了实验依据。对于类似的蛋白互作,如磷酸化、泛素化、乙酰化等机制研究,我们可以优先考虑Co-IP实验。
源自文献:doi.org/10.1038/s41418-026-01865-9
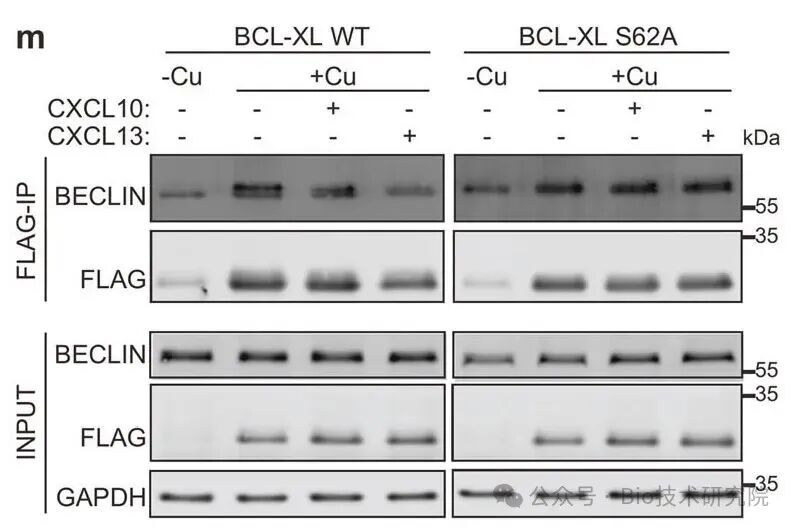
实验设计从三个层面解析BCL-XL与自噬关键蛋白Beclin 1之间的互作调控。铜离子(Cu)BCL-XL-BECLIN蛋白互作的调控效应,趋化因子(CXCL10、CXCL13)对铜诱导的调节作用,BCL-XL第62位丝氨酸(S62,潜在磷酸化功能位点)是否为调控过程的关键位点。
我们可以从目标蛋白是否被成功富集、互作蛋白信号是否发生变化及样品总蛋白(Input)是否保证实验条件一致三个方面进行解读。