- 移动端

北京义翘神州科技股份有限公司(Sino Biological Inc.)品牌商
17 年
手机商铺
- NaN
- 0
- 0
- 2
- 2
北京义翘神州科技股份有限公司(Sino Biological Inc.)
入驻年限:17 年
- 联系人:
客服部
- 所在地区:
北京
- 业务范围:
技术服务、试剂、抗体、细胞库 / 细胞培养、ELISA 试剂盒
- 经营模式:
生产厂商
推荐产品
公司新闻/正文
点突变如何解析蛋白互作?结合文献实例,系统构建丙氨酸扫描点突变
41 人阅读发布时间:2026-10-29 11:44
Pull-down捕获到互作蛋白后,还需要进一步探究:哪些位点在起作用?哪些差异决定特异性识别?截短体回答了是「哪一段」,还需要点突变来回答「哪一个」。
截短体缩小互作区域后,可通过点突变进一步精准定位结合位点。点突变位点通常需要结合互作区域、结构信息和序列证据来确定。设计以改变蛋白互作,同时尽量保留蛋白本身的正常结构为原则。
一、点突变设计原理
蛋白互作主要靠分子表面的形状、电荷、亲疏水性的精准互补,关键是结合界面上的少数几个氨基酸。点突变通过特异性的氨基酸替换,在不破坏蛋白空间结构或折叠的前提下,检测某个(或某组)氨基酸对互作的影响。因此,设计闭环为“位点选择-突变类型-验证方法-对照设置”,即需要考虑位点怎么选、氨基酸怎么换、实验怎么分组及结果支持哪些结论,同时要排除蛋白表达、折叠或定位变化对蛋白互作结果的干扰。
确定突变位点主要有4种互补的设计思路:
如果目的蛋白有晶体结构、冷冻电镜结构或高质量的AlphaFold预测模型,可以直接从互作界面选择位点,这是点突变设计的优选。
√ 与配体蛋白的原子距离≤5 Å;
√ 结合前后溶剂可及表面积(ΔASA)显著下降;
√ 参与分子间氢键、盐桥、疏水堆积、π-π堆积等作用。
比如Ser、Thr、Asn、Gln、Tyr等极性氨基酸可直接形成氢键,Asp/Glu与Lys/Arg形成的盐桥,影响蛋白间的静电作用。Leu、Ile、Phe、Trp、Val等疏水残基也是点突变位点的“优选”。点突变优先选择表面暴露残基,避开蛋白核心疏水内核、二级结构骨架关键位点,降低破坏折叠的风险。可以用FoldX等工具先计算候选替换的ΔΔG,优先选择ddG绝对值较小的替换,以降低突变导致蛋白结构变化的风险。同时可交叉查询gnomAD等群体变异数据库。
这是蛋白结构未知时常用的候选策略,前提是已知互作依赖某个结构域,例如PDZ结构域、SH3结构域、卷曲螺旋、磷酸化酪氨酸基序等。点突变可选择该结构域内进化上高度保守的簇进行,也可以参考文献资料中同源蛋白已验证过的、互作区域内保守的位点。
通过成对设计去修饰或模拟修饰的位点突变,分析蛋白间的相互作用,比如S/T→A、Y→F、K→R,阻断磷酸化、乙酰化、泛素化等修饰,S/T→D/E模拟磷酸化,K→Q模拟乙酰化。通常去修饰能够减弱互作,而模拟修饰增强互作。
对目的蛋白结构及互作界面了解有限,可选择丙氨酸扫描。丙氨酸(Ala)侧链仅含甲基,对蛋白骨架扰动小,很大程度保留蛋白整体折叠,仅消除原侧链的化学相互作用。在初步探索阶段可以将候选区域内的每个残基逐一替换为Ala进行观察。
建议采用截短体+丙氨酸扫描策略。先通过截短体将互作区域缩小到10-30个氨基酸的最小功能片段,再对片段内的表面极性或疏水残基分批进行Ala突变,逐批筛选确定互作位点。当原位点是Ala时,可用Gly(甘氨酸,增加柔性)或Ser(丝氨酸,保留弱极性)替换。
丙氨酸扫描后,为进一步确认互作的化学本质,可用电荷反转突变进行验证。比如天冬氨酸(Asp,D)→精氨酸(Arg,R)将负电荷突变为正电荷,赖氨酸(Lys,K)→谷氨酸(Glu,E)将正电荷反转为负电荷,通过逆转静电性质,验证盐桥或静电相互作用。
有些突变属于高风险替换,应避免使用。比如脯氨酸(Pro,P)会强行扭转肽链骨架,破坏二级结构,半胱氨酸(Cys,C)易形成异常二硫键,导致蛋白聚集。
二、丙氨酸扫描设计思路
源自文章:Gibson, et al. eLife 2022. DOI:
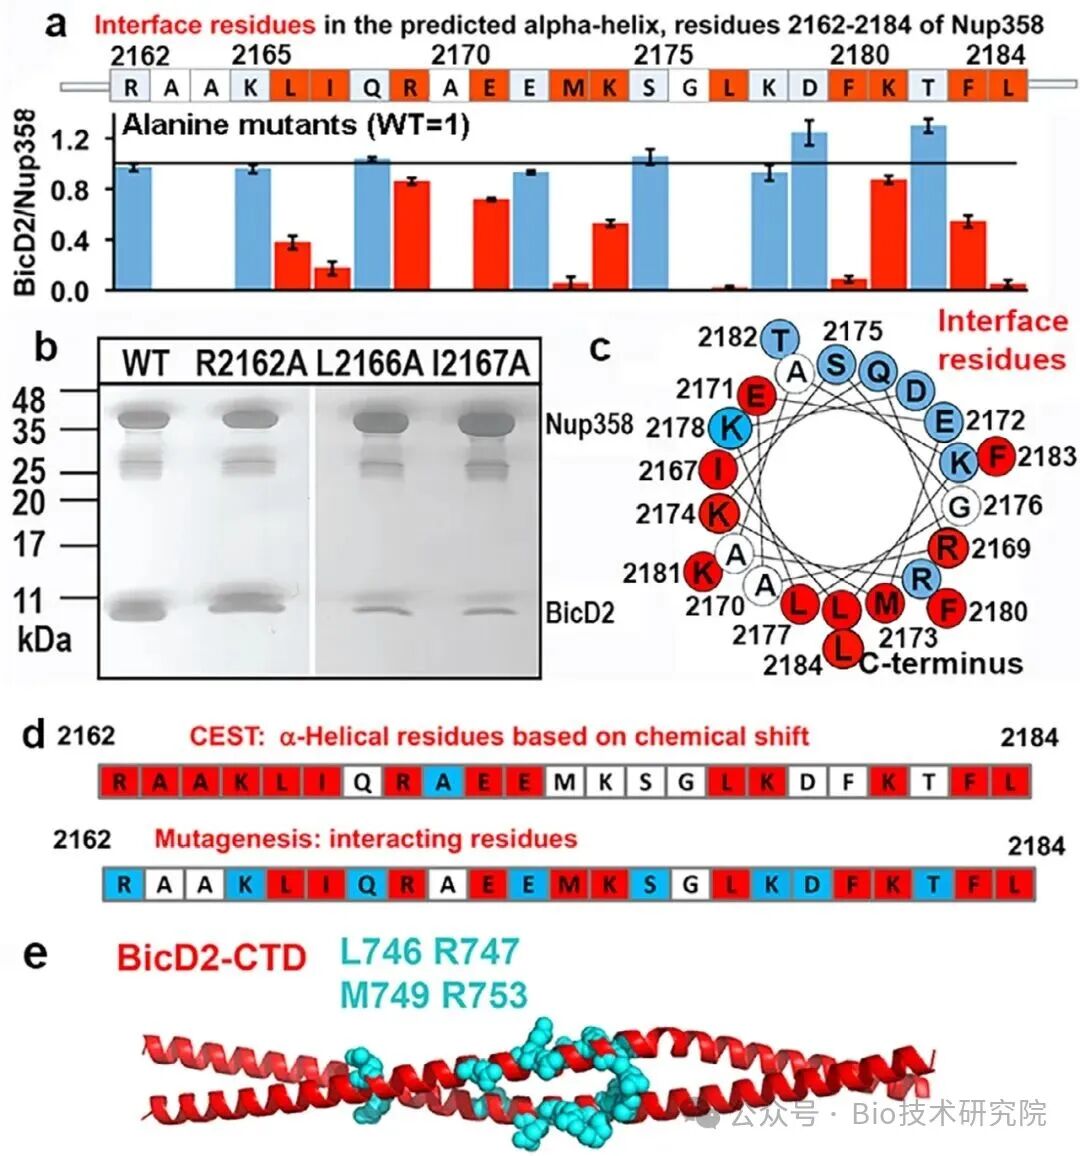
这是一篇研究核孔蛋白Nup358如何结合运输接头蛋白BicD2,并促进动力蛋白dynein募集和运动的文章。本组实验用于研究Nup358中哪些位点对结合重要。
在此之前,研究人员已经确定Nup358-min(2148-2240aa片段)能与BicD2的C端结构域BicD2-CTD(715-804aa)结合。NMR检测结果显示结合区域在Nup358-min的N端,CEST结果将重点区域缩小到2162-2184。
上图是对2162-2184区域进行单点突变的丙氨酸扫描及GST pull-down检测结果。其中有11个位点突变可造成蛋白互作下降(红色),说明Nup358的2162-2184片段构成重要的结合区域,不同残基对结合的贡献存在明显差异。
图b:体外GST Pull-down电泳图
研究人员将GST标记的Nup358-min蛋白固定到珠子上,与BicD2-CTD孵育,再用谷胱甘肽洗脱。洗脱组分通过16% SDS-PAGE电泳、考马斯亮蓝染色,用ImageJ软件定量分析条带的灰度。
图片展示的是代表性位点的电泳条带。上方条带为GST融合的Nup358蛋白(~36 kDa),中间条带位GST标签(~25 kDa),下方条带为BicD2-CTD(~11 kDa)。总体来看,野生型(WT)与各突变体均表达Nup358蛋白且条带亮度无明显差别。比较BicD2-CTD条带亮度,R2162A与WT亮度相近,而L2166A与I2167A显著降低,说明R2162突变不影响两种蛋白的结合,而L2166、I2167两个疏水残基与互作关系紧密,突变后结合能力大幅下降。
实验用两种纯化蛋白进行Pull-down。
|
实验组分 |
具体构建 |
作用 |
|
诱饵蛋白 |
带GST标签的Nup358-min,WT或点突变体 |
固定在谷胱甘肽琼脂糖珠上 |
|
猎物蛋白 |
纯化的BicD2-CTD |
与固定的Nup358-min孵育 |
|
检测样品 |
pull-down后的洗脱组分 |
电泳检测复合物组分 |
·图a:丙氨酸扫描结果
研究保持Nup358-min的整体片段范围不变,在2162-2184区域个构建单点突变。每个突变体只改变一个氨基酸,且突变为丙氨酸,比较每个位点对蛋白互作的影响。序列中原本为Ala或Gly的位点没有突变,因此实验对这23个氨基酸区域进行了19个点突变Pull-down验证。
作者利用ImageJ软件将Pull-down洗脱组分的电泳条带转化为可定量的结合信号。先计算每组样品的BicD2/Nup358条带强度比,再相对于WT进行归一化处理。每个位点通过3次独立实验验证。将结合下降至少达到3倍标准差、且相对WT下降至少13%的位点标记为红色。
蓝色(柱):突变后结合效率与WT无显著差异,说明该残基不参与互作,或对结合贡献小;
红色(柱):突变后结合效率显著下降,为介导互作的关键残基。
本实验共鉴定出11个关键互作残基,分布在整个2162-2184区段内。其中部分残基突变后结合几乎完全消失(接近基线),对互作亲和力贡献大。
· 图c将这些残基放到α螺旋轮图上。结合下降的红色残基虽然在线性序列上分散,在螺旋的空间投影中却主要集中于一侧。这一分布支持Nup358通过螺旋的一侧表面与BicD2结合。
· 图d将Nup358相同序列的CEST与点突变结果进行比较,发现11个突变位点中,有8个也是CEST阳性,说明结构动态层面定位的螺旋界面残基,与丙氨酸扫描Pull-down鉴定的关键残基高度吻合。
· 图e是BicD2-CTD结构示意图及主要的结合位点。
点突变研究需要结合互作区域、结构和序列等信息选择位点,并根据研究目的确定替换方式。Nup358与BicD2的实例展示了从区域定位、丙氨酸扫描到Pull-down定量验证的过程,说明同一结合区域内不同残基对互作的贡献存在差异。分析结果时,既要比较野生型与突变体的结合信号,也要关注诱饵回收量及蛋白表达、折叠等因素。